一、产品概述
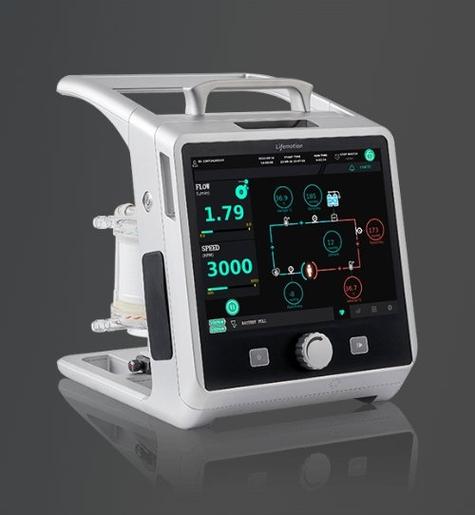
体外心肺支持辅助设备(Extracorporeal Cardiopulmonary Support Auxiliary Device)是一类用于短期或中长期支持心肺功能的生命支持类医疗设备,典型代表包括体外膜肺氧合(ECMO)系统及其配套辅助装置。该类设备通常由血泵、氧合器、管路系统及监控模块组成,适用于心功能或肺功能衰竭患者的循环与呼吸支持。
由于直接涉及患者生命安全,该类产品在各主要监管体系下均被归入最高风险管理类别,其注册、生产与进口环节的合规要求显著高于普通医疗器械。
二、三类监管类别的 Regulatory 内涵
‘三类监管类别’在中国医疗器械分类体系中代表最高风险等级。依据《医疗器械分类规则》,体外心肺支持辅助设备因直接与血液循环系统接触、承担生命维持功能,通常被归为第三类医疗器械,需经国家药品监督管理局(NMPA)注册审批方可上市。
第三类监管的核心要求包括:完整的临床评价资料、严格的质量管理体系核查、上市后不良事件监测与再评价义务。对于生产企业而言,这意味着从设计开发到批量生产的全生命周期均处于强监管之下。
三、‘否’是否进口的判断逻辑
在产品属性字段中,‘是否进口’标识为‘否’,意味着该产品为境内生产产品,非通过境外进口渠道进入中国市场。
但需注意:‘非进口’不等于‘无进口成分’。若产品关键零部件(如氧合器膜材料、血泵电机)从境外采购,仍可能涉及进出口商品检验、原产地规则及供应链合规问题。因此,‘否’的判断应结合产品整体生产地和主要工序完成地综合认定。
四、‘中国产地:台’的含义与合规注意点
产地标注为‘台’,即产品生产地为中国台湾地区。在医疗器械注册与流通管理中,这一产地标注涉及以下实务要点:
- 注册路径:台湾地区生产的医疗器械进入大陆市场,按进口医疗器械管理,需由境内代理人提交注册申请,并符合NMPA对进口产品的技术审评要求。
- 原产地证明:需提供台湾地区主管部门出具的自由销售证明及原产地证明文件。
- 标签标识:产品标签中产地信息应真实、准确,不得混淆‘中国产地’与其他国家或地区产地。
- 两岸贸易合规:需关注海峡两岸医疗器械监管互认进展及贸易便利化政策动态。
因此,‘中国产地:台’标注要求企业在注册申报、标签审核和供应链溯源方面保持高度一致性,避免因产地表述引发合规风险。
五、包装单位与包装辅助设备的记述要求
‘包装单位’字段用于描述产品上市时的最小销售单元形式,例如‘套/盒’‘台’等。对于体外心肺支持辅助设备而言,因设备体积大、配件多,包装单位通常以‘套’计,包含主机、耗材包及附件。准确填写包装单位有助于监管统计、医保编码匹配及物流管理。
‘包装辅助设备’一词则指向与主设备配套使用的包装相关辅助装置,可能包括无菌屏障包装、运输固定架或专用储物箱等。该类辅助设备若单独注册,需明确其与主设备的兼容性;若作为主设备附件管理,则应在注册资料中列明清单及质量控制要求。包装辅助设备虽非核心功能部件,但其无菌完整性和运输安全性直接影响产品的临床可用性,不可在注册与质量管理中轻视。
六、综合合规建议
针对上述字段信息,建议企业从以下方面强化管理:
第一,注册申报环节应确保‘监管类别—进口属性—产地—包装单位’各字段信息相互印证,避免内部资料矛盾。第二,建立产地变更与供应链审查机制,特别是台湾地区产线调整时及时更新注册文件。第三,包装辅助设备应纳入供应商审核与验证体系,确保其与主设备的匹配性和稳定性。第四,持续跟踪NMPA对高风险生命支持设备的监管动态,提前做好不良事件监测与再评价准备。
综上,体外心肺支持辅助设备的合规管理不能仅依赖单一字段的判断,而应将监管类别、进口属性、产地和包装信息作为相互关联的整体进行系统把关,方能在注册、生产与流通各环节实现全链条合规。